

GMP无菌附录对不同洁净级别悬浮粒子限度作出明确界定
A级洁净区(高风险操作区,如灌装、胶塞塞封等)动态下≥0.5μm粒子数≤3520个/m³,≥5.0μm粒子数≤29个/m³;
B级区(A级区背景环境)动态≥0.5μm粒子数≤352000个/m³,≥5.0μm粒子数≤2900个/m³;
C级、D级区作为辅助生产区域,动态粒子限度标准逐级放宽。同时法规要求,A级区必须实施连续动态监测,B级区动态监测频次不低于每4小时1次,C级、D级区每24小时至少开展1次动态监测。
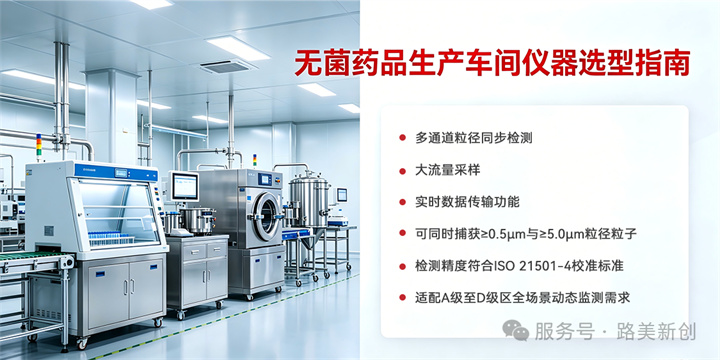
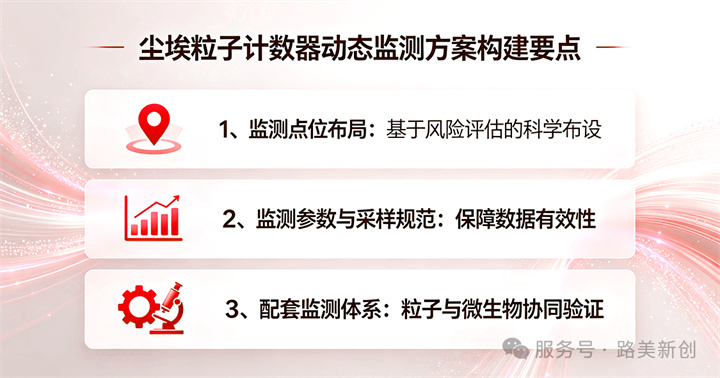
动态监测点位布局需遵循“风险优先、覆盖关键、均匀分布”原则,通过生产工艺风险评估确定采样点数量与位置。核心原则包括:一是关键操作点位必布,如A级区灌装口、无菌分装工位、物料传递窗口等风险最高点,需设置固定采样点,采样探头距操作面0.3-0.5米,高度与人员呼吸带平齐(0.8-1.2米);二是气流组织关键点位必布,包括高效送风口下方、回风口上方、气流死角区域;三是人员活动密集区域加密布设,如操作工位周边、设备巡检路径,避免人员活动产生的粒子污染漏检。
点位数量需匹配洁净室面积,A级区每10平方米至少设置1个采样点,B级区每20平方米1个,C级、D级区每50平方米1个,且每个洁净室采样点总数不少于3个。所有采样点需绘制平面布局图,标注编号、位置、对应洁净级别、采样高度,作为监测方案文件归档核心内容。
(二)监测参数与采样规范:保障数据有效性
动态监测参数需严格遵循标准要求,核心参数包括粒径通道、采样流量、采样时间、监测频次。粒径通道固定为≥0.5μm与≥5.0μm双通道,覆盖法规要求的关键粒径区间;采样流量需符合仪器标定标准,采用28.3L/min标准流量,确保采样体积满足统计精度,单次采样体积不小于1m³,对应采样时间约35分钟,避免采样量不足导致数据偏差。
监测频次区分固定频次与触发式频次:固定频次按洁净级别执行,A级区连续在线监测,B级区每4小时采样1次,C级、D级区每日1次;触发式频次用于异常场景,如HVAC系统重启、设备维护后、人员密集操作后,需立即启动临时动态监测。采样过程需规范操作,采样探头需经75%乙醇消毒,采样时避开直接送风气流,人员需远离采样点,减少自身粒子释放对数据的影响。
(三)配套监测体系:粒子与微生物协同验证
尘埃粒子动态监测需与微生物监测形成互补体系,共同验证洁净室环境受控状态。粒子监测反映物理污染水平,微生物监测反映生物污染风险,二者数据趋势需具备一致性。日常监测中,粒子数据超标时需同步启动浮游菌采样器采样,检测空气中浮游微生物浓度,排查粒子超标是否伴随微生物污染;同时开展表面微生物检测,验证环境表面清洁效果。
动态监测数据管理需严格遵循GMP数据完整性原则,实现“真实、准确、完整、可追溯”。仪器需具备自动记录功能,实时存储采样时间、点位、粒径通道、粒子浓度、温湿度等数据,搭载电子存储系统,支持数据本地存储与云端同步,避免人工记录误差。
纸质记录与电子记录需双重归档,纸质记录包含监测方案、点位图、原始数据、操作人员签名、日期;电子记录需设置权限管理,仅授权人员可访问、导出,禁止修改原始数据,数据保存期限不少于药品有效期后1年。所有数据需标注仪器编号、校准有效期,校准证书符合ISO标准,保障数据溯源性。
基于历史监测数据制定警戒限与行动限,是动态监测数据管理的核心环节。警戒限通常设定为历史均值+2σ,行动限为历史均值+3σ,A级区警戒限与行动限需从严设定。当数据达到警戒限时,需加强监测频次,排查潜在风险;达到行动限时,立即暂停相关区域生产,启动偏差调查。
企业需建立警戒限与行动限定期回顾机制,每年度结合历史数据、工艺变更、设备维护情况重新评估调整。同时将粒子数据与浮游菌、沉降菌数据联合分析,若粒子超标但微生物数据正常,重点排查HVAC系统、设备粉尘、人员着装问题;若二者同步超标,需全面评估环境失控风险。
(三)异常数据处理与偏差管理
动态监测中出现超标数据(OOS)时,需启动标准化偏差处理流程。第一步立即停止采样,保留仪器原始数据,标记超标点位、时间、生产状态;第二步现场复核,检查仪器校准状态、采样操作规范性、环境是否存在异常干扰,排除假超标可能;第三步开展偏差调查,从人员、设备、物料、工艺、环境五方面分析原因。
调查完成后形成偏差报告,包含超标详情、原因分析、纠正措施、预防措施(CAPA),并跟踪措施实施效果,连续3次监测数据达标后方可关闭偏差。所有偏差处理记录需完整归档,作为GMP审计重点核查内容。
此外,企业需建立年度监测数据趋势分析报告,统计各区域粒子浓度均值、波动范围、超标次数、偏差处理情况,评估监测体系有效性,结合微生物检测数据,优化环境控制策略。通过持续优化,实现洁净室环境监测从“被动合规”向“主动防控”转变。